北京大学物理学院/定量生物学中心研究员毛有东课题组利用冷冻电子显微镜技术解析了近原子分辨率蛋白酶体三维结构,阐释了其在降解多肽过程中的动力学调控的结构机理。
蛋白质的降解调控是极其重要的生物学过程,在细胞分裂和分化、先天性免疫、适应性免疫、基因表达调控以及蛋白毒性响应等重要的生物过程中发挥关键调控作用。在真核细胞中,大部分的蛋白降解都是通过泛素化和蛋白酶体途径(Ubiquitin-proteasome pathway),在一个称之为26S蛋白酶体(26S proteasome)的复合物中被降解的。26S蛋白酶体由一个桶状的核心复合物(20S)和两个调控复合物(19S)构成。虽然20S核心复合物的高分辨晶体结构已经在多个物种中得到,但是完整的26S蛋白酶体结构始终停留在6-10Ao的中低分辨率水平,极大地限制了对蛋白酶体降解蛋白质这一过程的认识。
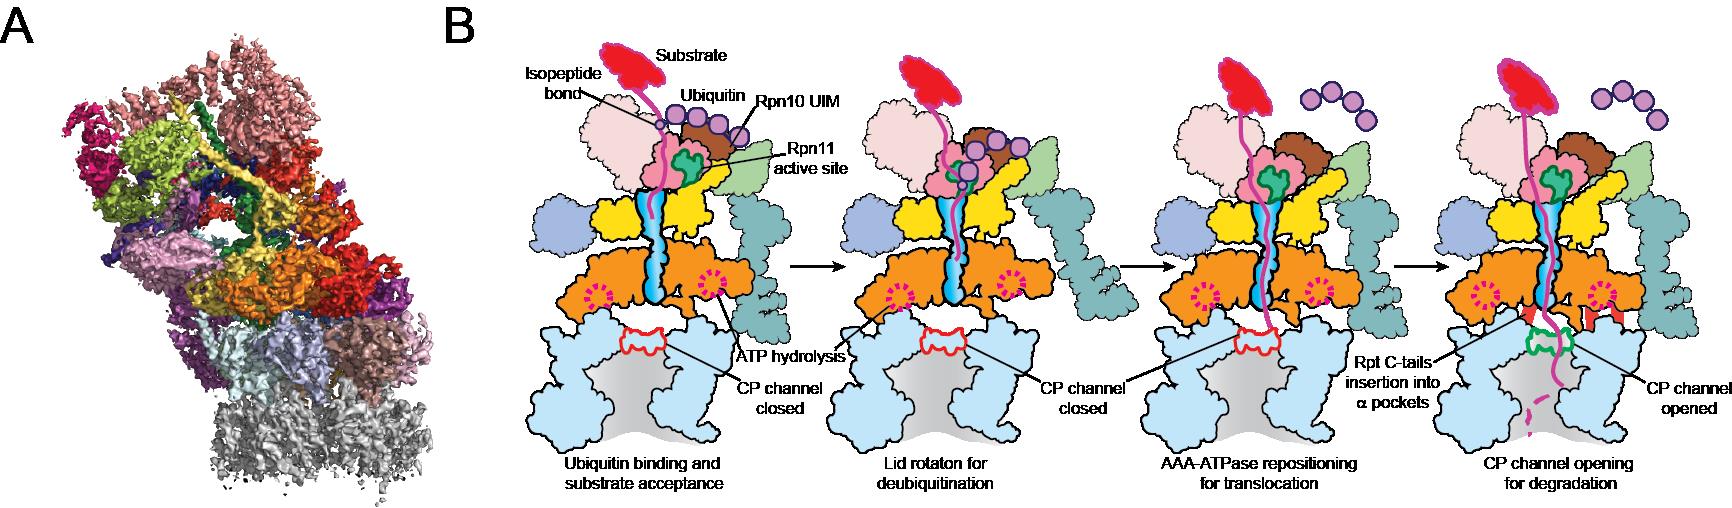
蛋白酶体基态的高分辨结构(A)与蛋白酶体降解底物的动态调控的机理推测图(B)
大量的研究表明,蛋白酶体是一个复杂的分子机器,其降解蛋白是一个高度动态的复杂过程。天然的蛋白酶体的构象存在大量的亚稳定态,使冷冻电子显微镜技术成为解析其结构的唯一手段。毛有东课题组利用他们发展的冷冻电镜数据分析的新算法,通过并行统计机器学习,实现了在超级计算机中对这些细微动态构象的深度分类,最终得到了人源蛋白酶体3.6-4Ao的基态高分辨结构和其他三个亚稳态结构,并首次观察到核心复合物(20S)的底物通道自发从关闭到打开这一动态过程的结构变化,详细分析了蛋白酶体功能活化的结构机理,为蛋白酶体功能的动力学调控提供了重要的结构基础。耶鲁大学讲席教授Mark Horchstrasser高度评价了该研究工作。他在专题点评文章中指出“The new cryo-EM structural findings, particularly in the study by Chen et al., provide a valuable structural framework for further mechanistic analysis of the proteasome”。
该研究工作以“ Structural basis for dynamic regulation of the human 26S proteasome ”为题于2016年10月21日在线发表在《美国国家科学院院刊》( Proceedings of the National Academy of Sciences USA )。《美国国家科学院院刊》同期发表了Mark Horchstrasser对该工作撰写的专题点评文章(题为: Gyre and gimble in the proteasome )。北京大学定量生物学中心博士研究生陈硕冰、物理学院博士研究生吴嘉懿与哈佛医学院博士后吕莹(现已被聘为哈佛医学院助理教授)为文章共同第一作者。毛有东研究员与哈佛医学院讲席教授、美国国家科学院资深院士Marc Kirschner为通讯作者。北京大学物理学院/定量生物学中心欧阳颀院士与哈佛医学院教授Daniel Finley参与了合作研究并给予了大力支持。这一工作得到了国家自然科学基金委,学校985计划和Intel并行计算研究基金和美国国家健康研究院的资助。
编辑:安宁